
Síndrome de Stevens-Johnson con compromiso mucocutáneo severo asociado a Mycoplasma pneumoniae en un escolar: reporte de caso
Stevens–Johnson syndrome with severe mucocutaneous involvement associated with Mycoplasma pneumoniae in a school-aged patient: a case report
[Artículo en español / Article in Spanish]
Vol. 10 Núm. 4. Agosto 2026 - Octubre 2026.
e-ISSN: 2530-5468 - Open Access Journal
DOI: 10.5281/zenodo.23037112
Published under Creative Commons CC BY-NC-ND 4.0


Sanum. vol. 10, número 4 (2026) páginas 172 – 182
AUTORAS:
Karen Micaela Mayorga Mantilla¹ (0009-0007-4498-5699)
Lorena Patricia Paredes Lascano¹ (0000-0002-1029-9558)
Afiliación
¹ Hospital General del IESS – Ambato. Universidad Técnica de Ambato, Facultad de Ciencias de la Salud. Ambato, Ecuador.
Como citar este artículo:
Mayorga Mantilla KM, Paredes Lascano LP. Síndrome de Stevens-Johnson con compromiso mucocutáneo severo asociado a Mycoplasma pneumoniae en un escolar: reporte de caso. SANUM 2026, 10(4) pp 172 – 182. DOI: 10.5281/zenodo.23037112
© Los autores. Publicado por SANUM: Revista Científico-Sanitaria bajo una licencia Creative Commons Atribución-NoComercial-SinDerivadas 4.0 Internacional (CC BY-NC-ND 4.0). 
How to cite this article:
Mayorga Mantilla KM, Paredes Lascano LP. Stevens–Johnson syndrome with severe mucocutaneous involvement associated with Mycoplasma pneumoniae in a school-aged patient: a case report. SANUM 2026, 10(4) pp 172 – 182. DOI: 10.5281/zenodo.23037112
© The authors. Published by SANUM: Revista Científico-Sanitaria under a Creative Commons Attribution-NonCommercial-NoDerivatives 4.0 International License (CC BY-NC-ND 4.0).
Tipo de artículo: caso clínico.
Sección: Pediatría.
Recibido: 01-07-2026.
Aceptado: 04-08-2026.
Publicado: 30-10-2026.
RESUMEN
Introducción. El síndrome de Stevens-Johnson es una reacción mucocutánea grave que provoca necrosis epidérmica, descamación de la piel y un compromiso severo de múltiples mucosas. Aunque su incidencia en la población pediátrica es baja, exige una intervención médica inmediata debido al alto riesgo de complicaciones sistémicas y secuelas a largo plazo.
Caso clínico: Escolar masculino de 7 años con antecedentes de infecciones respiratorias recurrentes, quien acudió por un cuadro de 15 días de evolución caracterizado por odinofagia, fiebre, tos productiva y lesiones mucocutáneas progresivas. A la exploración física se observaron lesiones ampollosas y necróticas en la mucosa oral, pápulas eritematosas cutáneas, edema facial e hiperemia conjuntival bilateral con secreción purulenta. Los estudios de laboratorio reportaron neutrofilia, elevación de la proteína C reactiva y serología positiva para Mycoplasma pneumoniae. Se estableció el diagnóstico de síndrome de Stevens-Johnson secundario a infección por M. pneumoniae. Tras instaurar medidas de soporte y antibioticoterapia específica, el paciente evolucionó favorablemente.
Conclusión: El síndrome de Stevens-Johnson desencadenado por Mycoplasma pneumoniae requiere un alto índice de sospecha en pediatría. Reconocer esta condición rápidamente, la cual puede superponerse clínicamente a la erupción y mucositis inducidas por Mycoplasma, es clave para evitar retrasos diagnósticos, optimizar el tratamiento de soporte con antibióticos dirigidos y asistir en las decisiones clínicas en urgencias pediátricas.
Palabras clave:
Síndrome de Stevens-Johnson;
Mycoplasma pneumoniae;
Mucositis;
Enfermedades Cutáneas Vesiculobullosas;
Mucosa Oral.
ABSTRACT
Introduction. Stevens-Johnson syndrome is a severe mucocutaneous reaction characterised by epidermal necrosis, skin desquamation, and severe involvement of multiple mucous membranes. Although its incidence in the pediatric population is low, it requires immediate medical intervention due to the high risk of systemic complications and long-term sequelae.
Case report: A 7-year-old male schoolchild with a history of recurrent respiratory infections presented with a 15-day history of odynophagia, fever, productive cough, and progressive mucocutaneous lesions. Physical examination revealed bullous and necrotic lesions in the oral mucosa, erythematous cutaneous papules, facial edema, and bilateral conjunctival hyperemia with purulent discharge. Laboratory findings reported leukocytosis with neutrophilia, elevated C-reactive protein, and positive serology for Mycoplasma pneumoniae. A diagnosis of Stevens-Johnson syndrome secondary to M. pneumoniae infection was established. Following the initiation of supportive care and targeted antibiotic therapy, the patient showed a favourable clinical course.
Conclusion: Stevens-Johnson syndrome triggered by Mycoplasma pneumoniae requires a high index of suspicion in paediatrics. Prompt recognition of this condition, which can clinically overlap with Mycoplasma-induced rash and mucositis, is crucial to prevent diagnostic delays, optimise supportive care with targeted antibiotics, and guide clinical decision-making in pediatric emergency departments.
KEYWORDS:
Stevens-Johnson Syndrome;
Mycoplasma pneumoniae;
Mucositis;
Skin Diseases, Vesiculobullous;
Mouth Mucosa.
INTRODUCCIÓN
El síndrome de Stevens-Johnson (SSJ) constituye una emergencia mucocutánea grave que cursa con necrosis epidérmica difusa y afectación de múltiples mucosas. Esta entidad comparte un espectro clínico continuo con la necrólisis epidérmica tóxica (NET) y se diferencia por su extensión inferior al 10% de la superficie corporal cutánea (1,2). Aunque la incidencia anual en la población pediátrica es baja, representa una de las reacciones cutáneas adversas más graves en la práctica clínica. Su incidencia estimada oscila entre 1 y 6 casos por millón de habitantes, con variaciones según la edad (3). En la población pediátrica, la incidencia es menor que en adultos; sin embargo, representa una emergencia médica debido al riesgo de fallas sistémicas, hospitalización prolongada y secuelas oftalmológicas permanentes (3,4).
A diferencia de los adultos, en los que la etiología es predominantemente farmacológica, especialmente por anticonvulsivantes, antibióticos y antiinflamatorios no esteroideos, en los pacientes pediátricos las infecciones representan un factor desencadenante crítico (5,6). Entre estos agentes destaca Mycoplasma pneumoniae, un patógeno respiratorio capaz de inducir manifestaciones extrapulmonares que mimetizan el espectro del síndrome de Stevens-Johnson (4,7). En los últimos años se ha descrito la entidad denominada erupción y mucositis inducidas por Mycoplasma (MIRM, por sus siglas en inglés), caracterizada por una afectación mucosa grave, pero con un compromiso cutáneo escaso o ausente, lo que genera frecuentes errores diagnósticos en los servicios de urgencias debido a su similitud morfológica con las reacciones farmacológicas graves (8).
La diferenciación entre el síndrome de Stevens-Johnson asociado a fármacos y la MIRM tiene importantes implicaciones diagnósticas, terapéuticas y pronósticas. Aunque ambas entidades comparten manifestaciones mucocutáneas similares, difieren en su fisiopatología, evolución clínica y estrategias de manejo (7,9). En la población pediátrica, la superposición de hallazgos clínicos puede retrasar el diagnóstico oportuno y conducir a intervenciones terapéuticas inadecuadas. Por ello, el reconocimiento temprano de las características distintivas de estas entidades resulta fundamental para optimizar el abordaje clínico y reducir el riesgo de complicaciones y secuelas a largo plazo (4,6).
A pesar de los avances en la comprensión de las reacciones mucocutáneas graves, los casos pediátricos asociados a Mycoplasma pneumoniae siguen siendo relativamente infrecuentes y probablemente subdiagnosticados. La limitada disponibilidad de reportes clínicos y series pediátricas dificulta la caracterización precisa de su presentación clínica y evolución, lo que resalta la importancia de comunicar nuevos casos bien documentados (10).
En este contexto, el presente trabajo tiene como objetivo describir el caso de un paciente pediátrico con manifestaciones mucocutáneas compatibles con síndrome de Stevens-Johnson asociado a infección por Mycoplasma pneumoniae, destacando los hallazgos clínicos, el proceso diagnóstico diferencial con la mucositis inducida por Mycoplasma, el abordaje terapéutico implementado y su evolución clínica. Asimismo, se realiza una revisión de la literatura disponible para aportar evidencia que facilite el reconocimiento temprano de esta entidad en la práctica pediátrica.
PRESENTACIÓN DEL CASO
Se describe el caso de un paciente escolar masculino de 7 años, residente en una zona subtropical, con antecedentes personales de infecciones recurrentes de las vías respiratorias superiores y sinusitis de manejo ambulatorio, además de hipersensibilidad a los ácaros del polvo doméstico, confirmada mediante un panel alergológico. Sin antecedentes familiares de afecciones autoinmunes ni reacciones dermatológicas.
El cuadro clínico inició 15 días antes del ingreso hospitalario, caracterizado por odinofagia, fiebre documentada con picos de 39 °C, astenia, hiporexia y tos productiva de intensidad moderada. Inicialmente, recibió tratamiento ambulatorio con amoxicilina/ácido clavulánico durante 72 horas; sin embargo, ante la falta de respuesta clínica, se decidió rotar el esquema antimicrobiano a claritromicina. Cuatro días después del inicio de este segundo ciclo, desarrolló máculas dolorosas en la región labial, por lo cual se prescribieron azitromicina e ibuprofeno, sin evolución clínica favorable.
Durante las siguientes 48 horas, el cuadro progresó de forma acelerada hacia un compromiso mucocutáneo grave, caracterizado por edema facial, hiperemia conjuntival bilateral con abundante secreción mucopurulenta, extensas lesiones ulceronecróticas orales y la aparición de lesiones cutáneas eritematosas y vesiculoampollosas. La intensidad del dolor intraoral condicionó disfagia, odinofagia severa e intolerancia total a la vía oral, eventos que determinaron su ingreso hospitalario.
En la evaluación inicial, los datos somatométricos mostraron un peso de 27 kg (puntuación Z: +1) y una talla de 121 cm (puntuación Z: +1). Se constató taquicardia de 115 latidos por minuto, taquipnea de 25 respiraciones por minuto, temperatura de 37,5 °C e hipoxemia leve con una saturación del 90% en aire ambiente, que revirtió al 96% con soporte ventilatorio por cánula nasal a 2 L/min. La exploración física evidenció a un paciente consciente, hidratado, con adecuada perfusión distal y estabilidad hemodinámica, denotando marcada irritabilidad y facies álgica.
El examen dermatológico inicial reveló un exantema compuesto por pápulas eritematosas en rostro, cuello y extremidades, combinadas con lesiones vesiculopapulares y máculas purpúricas de centro necrótico, de morfología similar a lesiones en diana atípicas. Se asociaron áreas erosivas dolorosas con una extensión menor al 5% de la superficie corporal total y signo de Nikolsky positivo en los márgenes de las ampollas activas. En la región facial, se evidenció edema bipalpebral, conjuntivitis bilateral severa y secreción purulenta profusa (Figura 1D).
La exploración de la cavidad oral mostró extensas ulceraciones necróticas y lesiones ampollosas en los labios y la mucosa yugal, cubiertas por costras hemáticas y placas blanquecinas, junto a una orofaringe congestiva con hipertrofia amigdalina grado II. Adicionalmente, se palparon adenopatías laterocervicales bilaterales dolorosas de 1 cm y se observaron lesiones papulopustulosas en la cara posterior de ambos muslos (Figuras 1A, B y C). El compromiso de mucosas se extendió al área genitourinaria, objetivándose erosiones eritematosas dolorosas y costras periuretrales en el meato urinario, con indemnidad de la mucosa anal.
Figura 1. Compromiso facial y ocular.
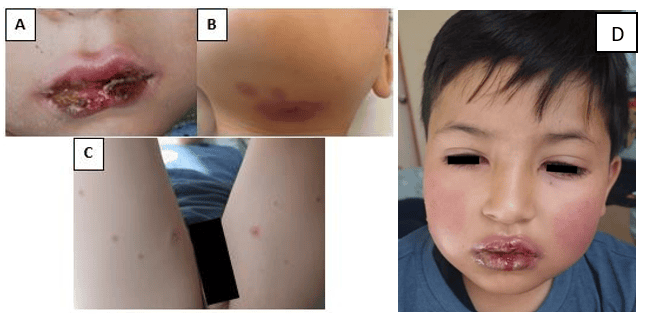
- Lesiones periorales erosivo-costrosas y fisuradas. B. Lesiones vesiculopapulares en la región cervical. C. Lesiones papulopustulosas localizadas en la cara posterior de los muslos. D. Edema facial de predominio bipalpebral asociado a hiperemia conjuntival bilateral, secreción mucopurulenta ocular y lesiones periorales erosivas-costrosas y fisuradas. Fuente: Laboratorio Clínico del Hospital General del IESS–Ambato. Valores de referencia pediátricos utilizados por el laboratorio institucional.
Los estudios paraclínicos evidenciaron una respuesta inflamatoria sistémica con neutrofilia marcada (83,7%), linfopenia relativa (10,5%) y trombocitosis persistente. Asimismo, se documentó elevación de la proteína C reactiva (12,26 mg/L) y de la procalcitonina (0,24 ng/mL). El panel respiratorio molecular por reacción en cadena de la polimerasa (PCR) multiplex resultó negativo para virus y bacterias respiratorias comunes; posteriormente, la serología para Mycoplasma pneumoniae resultó positiva para inmunoglobulina M (IgM), con un título superior a 200 U/mL. Los resultados detallados de laboratorio y microbiología se describen en la Tabla 1.
Tabla I. Evolución cronológica de estudios laboratoriales y microbiológicos durante la hospitalización
| Grupo de estudio | Parámetro | Valores de referencia pediátrica* | Ingreso | Evolución intrahospitalaria |
| Biometría hemática | Leucocitos | 4,5–13,5 ×10³/µL | 7,25 ×10³/µL | 10,77 ×10³/µL |
| Neutrófilos | 40–70 % | 83,7 % | 48,9 % | |
| Linfocitos | 20–50 % | 10,5 % | 40,0 % | |
| Monocitos | 2–10 % | 5,3 % | 10,3 % | |
| Monocitos absolutos | 0,2–1,0 ×10³/µL | 0,38 ×10³/µL | 1,11 ×10³/µL | |
| Hemoglobina | 11,5–15,5 g/dL | 14,0 g/dL | 16,2 g/dL | |
| Hematocrito | 35–45 % | 40,0 % | 44,3 % | |
| Plaquetas | 150–450 ×10³/µL | 466 ×10³/µL | 597 ×10³/µL | |
| Reactantes de fase aguda | Procalcitonina | <0,1 ng/mL | 0,24 ng/mL | — |
| Proteína C reactiva | <5 mg/L | — | 12,26 mg/L | |
| Bioquímica sérica | Glucosa | 70–110 mg/dL | 95 mg/dL | 103 mg/dL |
| Sodio | 135–145 mmol/L | 135 mmol/L | 137 mmol/L | |
| Potasio | 3,5–5,0 mmol/L | 4,42 mmol/L | 4,55 mmol/L | |
| Cloro | 98–107 mmol/L | 97 mmol/L | 101 mmol/L | |
| Urea | 10–40 mg/dL | 23,7 mg/dL | 24,8 mg/dL | |
| Creatinina | 0,3–0,7 mg/dL | 0,46 mg/dL | 0,32 mg/dL | |
| Función hepática | AST (TGO) | 10–40 U/L | — | 3 U/L |
| ALT (TGP) | 10–40 U/L | — | 9 U/L | |
| GGT | 5–32 U/L | — | 17 U/L | |
| Estudios microbiológicos y moleculares | Antígeno SARS-CoV-2 | Negativo | Negativo | — |
| Cultivo faríngeo | Flora habitual | — | Flora normal de vías respiratorias superiores | |
| Cultivo de secreción ocular | Sin crecimiento | — | Sin crecimiento bacteriano | |
| Panel respiratorio molecular por reacción en cadena de la polimerasa (PCR) multiplex | No detectable | — | Negativo para virus y bacterias respiratorias | |
| Mycoplasma pneumoniae IgM | Negativo | — | Positivo (>200 U/mL) |
*Valores de referencia aproximados para población pediátrica escolar; pueden variar según metodología y laboratorio institucional. Fuente: Laboratorio clínico institucional.
Tras la valoración inicial por el servicio de Pediatría, el cuadro clínico se interpretó como un síndrome mucocutáneo grave compatible con el síndrome de Stevens-Johnson, asociado a la exposición reciente a múltiples antimicrobianos y antiinflamatorios, sin descartar una etiología por Mycoplasma pneumoniae. Durante el primer día de hospitalización, persistieron las lesiones mucosas ulceronecróticas, la secreción ocular purulenta y el dolor perilesional, por lo que se instauró un manejo multidisciplinario. Se suspendieron los fármacos administrados en la fase ambulatoria y se inició el tratamiento de soporte con hidratación intravenosa, analgesia sistémica y cuidados locales de piel y mucosas.
El tratamiento farmacológico inicial consistió en paracetamol (15 mg/kg IV cada 8 horas), hidrocortisona (45 mg IV cada 8 horas), omeprazol (27 mg IV diarios) y oxacilina (1 g IV cada 6 horas) para evitar la sobreinfección del tejido erosionado, asociando loratadina (10 mg VO diarios). El protocolo de cuidado local incluyó enjuagues orales con clorhexidina al 0,12% cada 6 horas, remoción manual de costras, higiene ocular con solución salina al 0,9% y humectación de la piel sana. Finalmente, tras la interconsulta con Dermatología, se aplicó una combinación tópica de ácido fusídico y betametasona cada 12 horas en las zonas erosivas de ambos muslos y el cuello.
La interconsulta con el servicio de Oftalmología reveló una conjuntivitis pseudomembranosa bilateral asociada a un severo proceso inflamatorio de la superficie ocular, descartándose ulceración corneal. Con el fin de mitigar el riesgo de secuelas permanentes como el síndrome de la lágrima persistente, se estableció un esquema terapéutico basado en lágrimas artificiales cada 4 horas por 30 días, bromfenaco oftálmico cada 12 horas por 15 días y tobramicina tópica ocular cada 6 horas por 7 días.
A lo largo de su evolución intrahospitalaria, el escolar mantuvo estabilidad hemodinámica, por lo que se descartó la necesidad de manejo en la unidad de cuidados intensivos. Durante el séptimo día de hospitalización, el reporte de serología positiva para IgM contra Mycoplasma pneumoniae permitió ratificar el diagnóstico de síndrome de Stevens-Johnson de etiología mixta, desencadenado por el proceso infeccioso activo y exacerbado por el uso previo de antiinflamatorios no esteroideos (AINEs). Con base en este hallazgo, se discontinuó el uso de oxacilina y se reorientó la cobertura antibiótica mediante el inicio de claritromicina intravenosa (200 mg cada 12 horas) como terapia dirigida.
En los días subsecuentes, el escolar mostró una notable mejoría clínica, evidenciada por la remisión del edema facial, el cese del exudado conjuntival, la reepitelización progresiva del tegumento y de las mucosas, así como el restablecimiento completo de la vía oral. Ante la estabilidad general, se procedió con el alta hospitalaria y se pautó el control por consulta externa con los servicios de Pediatría, Dermatología y Oftalmología a las dos semanas del egreso, enfocado en la vigilancia de la integridad cutánea y la función visual. El paciente evidenció una óptima adherencia terapéutica y la estancia transcurrió sin el reporte de efectos adversos vinculados a las intervenciones instauradas.
DISCUSIÓN
El síndrome de Stevens-Johnson (SSJ) es una reacción cutánea poco frecuente pero potencialmente mortal, caracterizada por una afectación extensa del tejido epidérmico y mucoso (6,9). Aunque su incidencia en la población pediátrica es relativamente baja, esta entidad representa una urgencia médica crítica debido al riesgo de complicaciones sistémicas y secuelas a largo plazo, especialmente oftalmológicas y cutáneas mediadas por una respuesta inmunológica de linfocitos T citotóxicos que conduce a la apoptosis masiva de queratinocitos (11). En el presente caso, el antecedente de un ciclo secuencial y ambulatorio de múltiples fármacos de alto riesgo (amoxicilina/ácido clavulánico, claritromicina, azitromicina e ibuprofeno) representa un factor crítico que habitualmente enmascara al agente causal primario, fenómeno descrito en la literatura como inductor de daño citotóxico sinérgico sobre la barrera cutánea (2).
La epidemiología pediátrica del síndrome de Stevens-Johnson presenta características particulares. Un análisis reciente de farmacovigilancia que evaluó más de dos mil casos pediátricos reportó que aproximadamente el 67% correspondían al síndrome de Stevens-Johnson y el 32% a necrólisis epidérmica tóxica, observándose mayor frecuencia en niños menores de 11 años (12,13). Los fármacos del sistema nervioso central, especialmente anticonvulsivantes, fueron los desencadenantes más frecuentes en niños mayores, mientras que los antiinfecciosos sistémicos se asociaron con mayor frecuencia en niños más pequeños (14). Estos hallazgos evidencian la importancia de considerar factores etiológicos específicos según la edad, al evaluar este tipo de reacciones cutáneas severas, patrón fenotípico que guarda estrecha correspondencia con el perfil demográfico y etiológico del paciente analizado en este reporte, cuyo debut clínico ocurrió de forma subsiguiente al uso de antimicrobianos sistémicos.
Clásicamente, el SJS pediátrico se ha atribuido principalmente a reacciones adversas medicamentosas. Sin embargo, en la última década se ha consolidado el papel de los agentes infecciosos como desencadenantes primarios o cofactores críticos, destacando de manera primordial Mycoplasma pneumoniae . Se estima que hasta un 30% de las infecciones por este patógeno atípico cursan con manifestaciones mucocutáneas, las cuales pueden variar desde eritema multiforme hasta cuadros severos con desprendimiento epidérmico (7,8,10). El historial de infecciones respiratorias recurrentes y sinusitis documentado en este paciente adquiere relevancia clínica, ya que sugiere una susceptibilidad biológica intrínseca o una disfunción inmunitaria en la mucosa de la vía aérea que facilita la colonización o reactivación por esta bacteria.
La confluencia de hallazgos en este paciente plantea un desafío diagnóstico frente a entidades emergentes como el MIRM, que se caracteriza por una mucositis prominente con afección cutánea mínima (generalmente <10% de la superficie corporal) y una evolución habitualmente benigna (7,15). En este escolar, la confirmación serológica de anticuerpos IgM contra Mycoplasma pneumoniae (>200 U/mL) y el pródromo respiratorio marcado sugerían inicialmente este diagnóstico; no obstante, la extensión de las lesiones erosivas orales, genitales y oculares, sumada a un signo de Nikolsky francamente positivo, son hallazgos patognomónicos del SJS clásico y sumamente atípicos en el MIRM. Por lo tanto, la presentación clínica e inmunopatológica de este caso sustenta sólidamente la hipótesis de una patogenia mixta y sinérgica: la infección aguda por Mycoplasma pneumoniae actuó como el estímulo inmunogénico inicial que activó los mecanismos de hipersensibilidad, mientras que la administración subsecuente de antiinflamatorios no esteroideos y macrólidos gatilló la cascada citotóxica y la necrosis epidérmica subsiguiente (16,17).
Diversos estudios clínicos han comparado directamente los casos de síndrome de Stevens-Johnson inducido por medicamentos con aquellos asociados a infección por Mycoplasma pneumoniae. En estas investigaciones se ha observado que los pacientes con cuadros relacionados con infección presentan mayor frecuencia de síntomas respiratorios previos y menor extensión de compromiso cutáneo, mientras que los casos asociados a medicamentos suelen manifestar mayor necrosis epidérmica y mayor gravedad clínica (10,15). Asimismo, se ha propuesto que una proporción significativa de los cuadros mucocutáneos pediátricos previamente clasificados como síndrome de Stevens-Johnson podría corresponder en realidad a MIRM u otras mucositis infecciosas dentro de un espectro clínico más amplio (18).
Desde el punto de vista pronóstico, esta diferenciación resulta relevante. Mientras que el síndrome de Stevens-Johnson se asocia con una mortalidad estimada entre el 5% y el 10% y con un mayor riesgo de secuelas cutáneas y oftalmológicas, el MIRM generalmente presenta una evolución clínica más favorable, con menor mortalidad y recuperación completa en la mayoría de los casos cuando se instaura un tratamiento oportuno basado en medidas de soporte y manejo especializado de las mucosas afectadas (10). En este paciente, la administración temprana de hidrocortisona por vía intravenosa, en paralelo con la descontinuación inmediata de los fármacos ambulatorios y la instauración de una terapia dirigida con claritromicina, bloqueó eficazmente la progresión del daño tisular y propició una reepitelización acelerada, evitando la necesidad de soporte en la unidad de cuidados intensivos (10).
Otro aspecto relevante descrito en la literatura es la elevada frecuencia de compromiso ocular en pacientes pediátricos con síndrome de Stevens-Johnson. Estudios recientes han reportado que más del 90% de los niños presentan afectación ocular durante la fase aguda, lo que puede generar complicaciones crónicas como síndrome de ojo seco, cicatrices conjuntivales o alteraciones visuales si no se instaura un manejo oportuno (19). El paciente reportado presentó una de las formas más graves de afectación ocular descritas: la conjuntivitis pseudomembranosa bilateral con abundante secreción mucopurulenta. Frente a este escenario, la evaluación oportuna por el servicio de Oftalmología y el inicio de una triple terapia tópica constituyeron una intervención profiláctica crítica, logrando la remisión completa del exudado fibrinoso a las 48 horas y previniendo la formación de simbléfaron u otras distorsiones arquitectónicas de la superficie corneal (20).
DISCUSSION
Stevens–Johnson syndrome (SJS) is a rare but life-threatening mucocutaneous reaction characterised by extensive involvement of epidermal and mucosal tissues (6,9). Although its incidence in the paediatric population is relatively low, this entity represents a critical medical emergency due to the risk of systemic complications and long-term sequelae, particularly ophthalmological and cutaneous, mediated by a cytotoxic T-lymphocyte immunological response that leads to massive keratinocyte apoptosis (11). In the present case, a history of a sequential, outpatient course of multiple high-risk drugs (amoxicillin/clavulanic acid, clarithromycin, azithromycin, and ibuprofen) represents a critical factor that habitually masks the primary causative agent, a phenomenon described in the literature as an inducer of synergistic cytotoxic damage to the skin barrier (2).
The paediatric epidemiology of Stevens–Johnson syndrome exhibits specific characteristics. A recent pharmacovigilance analysis evaluating more than two thousand paediatric cases reported that approximately 67% corresponded to Stevens–Johnson syndrome and 32% to toxic epidermal necrolysis, with a higher frequency observed in children under 11 years of age (12,13). Central nervous system drugs, especially anticonvulsants, were the most frequent triggers in older children, whereas systemic anti-infectives were more commonly associated with younger children (14). These findings highlight the importance of considering age-specific aetiological factors when evaluating this type of severe cutaneous reaction, a phenotypic pattern that closely corresponds to the demographic and aetiological profile of the patient analysed in this report, whose clinical onset occurred subsequent to the use of systemic antimicrobials.
Classically, paediatric SJS has been mainly attributed to adverse drug reactions. However, over the last decade, the role of infectious agents as primary triggers or critical cofactors has consolidated, with Mycoplasma pneumoniae being prominently highlighted. It is estimated that up to 30% of infections caused by this atypical pathogen present with mucocutaneous manifestations, which can range from erythema multiforme to severe conditions with epidermal detachment (7,8,10). The history of recurrent respiratory infections and sinusitis documented in this patient acquires clinical relevance, as it suggests an intrinsic biological susceptibility or an immune dysfunction in the airway mucosa that facilitates colonisation or reactivation by this bacterium.
The confluence of findings in this patient poses a diagnostic challenge against emerging entities such as MIRM, which is characterised by prominent mucositis with minimal cutaneous involvement (generally <10% of the body surface area) and a habitually benign course (7,15). In this school-aged patient, serological confirmation of IgM antibodies against Mycoplasma pneumoniae (>200 U/mL) and the marked respiratory prodrome initially suggested this diagnosis; nevertheless, the extent of the oral, genital, and ocular erosive lesions, combined with a frankly positive Nikolsky sign, are pathognomonic findings of classic SJS and highly atypical in MIRM. Therefore, the clinical and immunopathological presentation of this case solidly supports the hypothesis of a mixed and synergistic pathogenesis: the acute Mycoplasma pneumoniae infection acted as the initial immunogenic stimulus that activated hypersensitivity mechanisms, while the subsequent administration of non-steroidal anti-inflammatory drugs and macrolides triggered the cytotoxic cascade and subsequent epidermal necrosis (16,17).
Several clinical studies have directly compared drug-induced Stevens–Johnson syndrome cases with those associated with Mycoplasma pneumoniae infection. These investigations noted that patients with infection-related conditions present with a higher frequency of preceding respiratory symptoms and a lesser extent of cutaneous involvement, whereas drug-associated cases tend to manifest greater epidermal necrosis and higher clinical severity (10,15). Furthermore, it has been proposed that a significant proportion of paediatric mucocutaneous conditions previously classified as Stevens–Johnson syndrome might actually correspond to MIRM or other infectious mucositis within a broader clinical spectrum (18).
From a prognostic perspective, this differentiation is highly relevant. Whilst Stevens–Johnson syndrome is associated with an estimated mortality between 5% and 10% and a higher risk of cutaneous and ophthalmological sequelae, MIRM generally exhibits a more favourable clinical course, with lower mortality and complete recovery in most cases when timely treatment based on supportive measures and specialised management of the affected mucosae is instituted (10). In this patient, the early intravenous administration of hydrocortisone, in parallel with the immediate discontinuation of outpatient drugs and the initiation of targeted therapy with clarithromycin, effectively blocked the progression of tissue damage and promoted accelerated re-epithelialisation, avoiding the need for support in the intensive care unit (10).
Another relevant aspect described in the literature is the high frequency of ocular involvement in paediatric patients with Stevens–Johnson syndrome. Recent studies have reported that more than 90% of children present with ocular involvement during the acute phase, which can lead to chronic complications such as dry eye syndrome, conjunctival scarring, or visual impairment if timely management is not instituted (19). The reported patient presented with one of the most severe forms of ocular involvement described: bilateral pseudomembranous conjunctivitis with abundant mucopurulent secretion. Faced with this scenario, timely evaluation by the Ophthalmology service and the initiation of topical triple therapy constituted a critical prophylactic intervention, achieving complete remission of the fibrinous exudate within 48 hours and preventing the formation of symblepharon or other architectural distortions of the corneal surface (20).
CONCLUSIONES
El presente caso clínico ilustra el complejo desafío diagnóstico de las reacciones mucocutáneas graves en pediatría, donde la coexistencia de una infección por Mycoplasma pneumoniae y la exposición secuencial a múltiples fármacos de alto riesgo sugiere un escenario de patogenia mixta y sinérgica. Aunque las manifestaciones compartieron criterios definitivos del síndrome de Stevens-Johnson clásico como el signo de Nikolsky positivo y el compromiso multiorgánico de mucosas, la marcada predominancia mucosa y la rápida recuperación obligan a situar este cuadro dentro del espectro de la erupción y mucositis inducidas por Mycoplasma o de un fenotipo híbrido entre ambas entidades. No obstante, el reporte presenta limitaciones intrínsecas: al tratarse de un caso único, no es posible generalizar los resultados ni establecer una causalidad inequívoca; asimismo, el diagnóstico del patógeno se ratificó mediante serología IgM y no por PCR específica, lo que, sumado a la polifarmacia ambulatoria previa, introduce un sesgo de enmascaramiento que dificulta aislar el detonante primario.
A pesar de estas limitaciones, el caso aporta evidencia crítica sobre la necesidad de clasificaciones nosológicas emergentes para evitar retrasos diagnósticos en los servicios de urgencias pediátricas. La diferenciación precisa entre el SJS farmacológico puro y las entidades asociadas a M. pneumoniae dicta implicaciones pronósticas directas, ya que estas últimas suelen asociarse a una menor mortalidad y a una excelente respuesta al manejo de soporte optimizado junto con terapia antibiótica dirigida. Por lo cual, este reporte enfatiza la importancia de una intervención multidisciplinaria temprana, con especial énfasis en el abordaje oftalmológico profiláctico para prevenir secuelas crónicas como el simbléfaron y sugiere la necesidad de futuros estudios prospectivos con herramientas moleculares avanzadas para estandarizar los protocolos terapéuticos en la población infantil.
CONCLUSIONS
The present clinical case illustrates the complex diagnostic challenge of severe mucocutaneous reactions in paediatrics, where the coexistence of a Mycoplasma pneumoniae infection and sequential exposure to multiple high-risk drugs suggests a scenario of mixed and synergistic pathogenesis. Although the manifestations shared definitive criteria of classic Stevens–Johnson syndrome, such as a positive Nikolsky sign and multiorgan mucosal involvement, the marked mucosal predominance and rapid recovery necessitate placing this condition within the spectrum of Mycoplasma-induced rash and mucositis or a hybrid phenotype between both entities. Nonetheless, this report has intrinsic limitations: being a single case, it is not possible to generalise the results or establish unequivocal causality; furthermore, the diagnosis of the pathogen was confirmed via IgM serology and not by specific PCR, which, combined with the prior outpatient polypharmacy, introduces a confounding bias that makes it difficult to isolate the primary trigger.
Despite these limitations, this case provides critical evidence regarding the need for emerging nosological classifications to prevent diagnostic delays in paediatric emergency departments. Accurate differentiation between pure pharmacological SJS and entities associated with M. pneumoniae has direct prognostic implications, as the latter are typically associated with lower mortality and an excellent response to optimised supportive management combined with targeted antibiotic therapy. Consequently, this report emphasises the importance of early multidisciplinary intervention, with special emphasis on a prophylactic ophthalmological approach to prevent chronic sequelae such as symblepharon, and suggests the need for future prospective studies using advanced molecular tools to standardise therapeutic protocols in the paediatric population.
DECLARACIONES
Financiación
Los autores declaran que no recibieron apoyo financiero para la realización de la investigación ni para la publicación de este artículo.
Conflictos de interés
Los autores declaran no tener ningún conflicto de intereses relacionado con el presente trabajo.
Disponibilidad de datos
Los datos que sustentan este reporte de caso corresponden a información clínica de un paciente menor de edad y no se encuentran disponibles públicamente debido a restricciones de confidencialidad y a la necesidad de preservar su privacidad y anonimato
Contribución de los autores (CrediT)
KMMM: Conceptualización, Metodología, Análisis formal, Redacción – borrador original, Redacción – revisión y edición, Administración del proyecto.
LPPL: Metodología, Análisis formal, Redacción – borrador original, Redacción – revisión y edición, Supervisión.
- KMMM: Karen Micaela Mayorga Mantilla.
- LPPL: Lorena Patricia Paredes Lascano.
Las autoras participaron en la elaboración del manuscrito de acuerdo con las funciones descritas mediante la taxonomía CRediT, revisaron críticamente el manuscrito, aprobaron la versión final para su publicación y aceptan la responsabilidad sobre todos los aspectos del trabajo, de acuerdo con los criterios establecidos por el International Committee of Medical Journal Editors (ICMJE).
Uso de Inteligencia Artificial
Las autoras declaran que no se utilizó ninguna herramienta de inteligencia artificial generativa en la preparación del manuscrito.
Publicación previa
Las autoras declaran que el presente trabajo es original e inédito, no ha sido publicado ni presentado previamente y no se encuentra sometido simultáneamente a evaluación en otra publicación científica.
Consideraciones éticas
Por tratarse de un reporte de caso clínico, no se requirió la aprobación de un comité de ética institucional. Se obtuvo el consentimiento informado por escrito de los representantes legales del paciente para la publicación del caso clínico y de las imágenes asociadas. En todo momento se adoptaron las medidas necesarias para preservar el anonimato del paciente y garantizar la confidencialidad de sus datos personales.
Declaración de transparencia
La autora principal declara que el manuscrito constituye una descripción honesta, adecuada y transparente del caso clínico y que no se han omitido aspectos relevantes para su correcta interpretación.
REFERENCIAS
- Hama N, Aoki S, Chen CB, Hasegawa A, Ogawa Y, Vocanson M, et al. Recent progress in Stevens–Johnson syndrome/toxic epidermal necrolysis: diagnostic criteria, pathogenesis and treatment. British Journal of Dermatology [Internet]. 2024 [consultado 2025 Nov 6];192(1):9–18. Disponible en: https://doi.org/10.1093/bjd/ljae321
- Bataille P, Lebrun‐Vignes B, Bettuzzi T, Ingen‐Housz‐Oro S, Hadj‐Rabia S, Welfringer‐Morin A, et al. Drugs associated with epidermal necrolysis in children: A World Health Organization pharmacovigilance database analysis. Journal of the European Academy of Dermatology and Venereology [Internet]. 2024 [consultado 2025 Nov 15];38(9):1791–8. Disponible en: https://doi.org/10.1111/jdv.20054
- Chi M, Chung W, Hui RC, Chen C, Lu C, Chiu T, et al. Clinical features and outcomes in children with Stevens–Johnson syndrome and toxic epidermal necrolysis. J Dermatol [Internet]. 2022 [consultado 2025 Nov 24];49(9):895–902. Disponible en: https://doi.org/10.1111/1346-8138.16476
- Creighton R, Gupta S, Langille C, Sutherland A. Diagnosis and Management of Stevens‐Johnson Syndrome and Toxic Epidermal Necrolysis in Pediatric Patients: A Systematic Review of Clinical Guidelines and Consensus Statements. Pediatr Dermatol [Internet]. 2026 [consultado 2025 Dic 3];43(3):579–89. Disponible en: https://doi.org/10.1111/pde.70149
- Chen YL, Tsai TY, Pan LY, Tsai YJ, Chen SY, Hsiao CH, et al. Ocular Manifestations and Outcomes in Children With Stevens–Johnson Syndrome and Toxic Epidermal Necrolysis: A Comparison With Adult Patients. Am J Ophthalmol [Internet]. 2023 [consultado 2025 Dic 12];256:108–17. Disponible en: https://doi.org/10.1016/j.ajo.2023.08.009
- Abtahi-Naeini B, Dehghan M sadegh, Paknazar F, Shahmoradi Z, Faghihi G, Sabzghabaee AM, et al. Clinical and Epidemiological Features of Patients with Drug-Induced Stevens-Johnson Syndrome and Toxic Epidermal Necrolysis in Iran: Different Points of Children from Adults. Int J Pediatr [Internet]. 2022 [consultado 2025 Dic 22];2022:1–10. Disponible en: https://doi.org/10.1155/2022/8163588
- Cool D, Nguyen V, Zhang S, Seo S, Dai S. Mycoplasma‐Induced Rash and Mucositis: Ocular Manifestations, Treatment and Outcomes in a Paediatric Population. J Paediatr Child Health [Internet]. 2025 [consultado 2026 Ene 5];61(8):1263–9. Disponible en: https://doi.org/10.1111/jpc.70103
- D’Agostino S, Granberg V, Valentini G, Corsalini M, Limongelli L. Mucositis Associated with Mycoplasma pneumoniae: Systematic Review and Case Series. Children [Internet]. 2026 [consultado 2026 Ene 17];13(5):638. Disponible en: https://doi.org/10.3390/children13050638
- Shao Q hui, Yin X dong, Zeng N, Zhou Z xuan, Mao X yu, Zhu Y, et al. Stevens-Johnson Syndrome Following Non-steroidal Anti-inflammatory Drugs: A Real-World Analysis of Post-marketing Surveillance Data. Front Pediatr [Internet]. 2022 [consultado 2026 Ene 29];10. Disponible en: https://doi.org/10.3389/fped.2022.896867
- Beheshti R, Cusack B. Atypical Stevens-Johnson Syndrome Associated With Mycoplasma Pneumoniae. Cureus [Internet]. 2022 [consultado 2026 Feb 7]; Disponible en: https://doi.org/10.7759/cureus.21825
- Narang P, D’Souza S. Chronic Ocular Sequelae of Stevens-Johnson Syndrome: Recent Advances in Understanding of Patho-Physiology and Management. Semin Ophthalmol [Internet]. 2026 [consultado 2026 Feb 18];41(2):320–30. Disponible en: https://doi.org/10.1080/08820538.2025.2545264
- Ramien ML, Mansour D, Shear NH. Management of Drug-Induced Epidermal Necrolysis (DEN) in Pediatric Patients: Moving from Drug-Induced Stevens-Johnson Syndrome, Overlap and Toxic Epidermal Necrolysis to a Single Unifying Diagnosis of DEN. Paediatr Drugs [Internet]. 2022 [consultado 2026 Feb 26];24(4):307–19. Disponible en: https://doi.org/10.1007/s40272-022-00515-0
- Shields BE, Wanat KA, Chiu YE. Undiagnosed and Rare Diseases in Critical Care: Severe Mucocutaneous Medication Reactions. Crit Care Clin [Internet]. 2022 [consultado 2026 Mar 5];38(2):243–69. Disponible en: https://doi.org/10.1016/j.ccc.2021.11.003
- Tardeh S, Sarmad A, Otaghi M, Heydari F, Adibi A, Malekan Z, et al. The Prevalence of Stevens–Johnson Syndrome Complications due to Antiepileptic Drug Use: A Systematic Review and Meta-Analysis. Int J Prev Med [Internet]. 2025 [consultado 2026 Mar 12];16. Disponible en: https://doi.org/10.4103/ijpvm.ijpvm_132_24
- Liew YCC, Choo KJL, Oh CC, Pang SM, Yeo YW, Lee HY. Mycoplasma-induced Stevens-Johnson syndrome/toxic epidermal necrolysis: Case-control analysis of a cohort managed in a specialized center. J Am Acad Dermatol [Internet]. 2022 [consultado 2026 Mar 19];86(4):811–7. Disponible en: https://doi.org/10.1016/j.jaad.2021.04.066
- Howell JL, Cochran AL, Neaves BI, Coop CA. An Uncommon Reaction to a Common Medication: Stevens-Johnson Syndrome Associated With Azithromycin. Mil Med [Internet]. 2026 [consultado 2026 Mar 24];191(5–6):e1314–8. Disponible en: https://doi.org/10.1093/milmed/usaf352
- Pejčić A V. Stevens‐Johnson syndrome and toxic epidermal necrolysis associated with the use of macrolide antibiotics: a review of published cases. Int J Dermatol [Internet]. 2021 [consultado 2026 Mar 27];60(1):12–24. Disponible en: https://doi.org/10.1111/ijd.15144
- Wang YS, Zhou YL, Bai GN, Li SX, Xu D, Chen LN, et al. Expert consensus on the diagnosis and treatment of macrolide-resistant Mycoplasma pneumoniae pneumonia in children. World Journal of Pediatrics [Internet]. 2024 [consultado 2026 Mar 29];20(9):901–14. Disponible en: https://doi.org/10.1007/s12519-024-00831-0
- Akgun Z, Can GD, Selver OB. Ocular involvement in Stevens–Johnson syndrome and toxic epidermal necrolysis: A review of current management and changing trends. Indian J Ophthalmol [Internet]. 2025 [consultado 2026 Mar 31];73(12):1711–22. Disponible en: https://doi.org/10.4103/IJO.IJO_1119_25
- Hassanpour K, Asadigandomani H, Soltani Shahgoli S, Amoozadehsamakoosh A, Soleimani M. Ocular Complications in stevens-Johnson Syndrome and Toxic Epidermal Necrolysis: A Comprehensive Review. Semin Ophthalmol [Internet]. 2026 [consultado 2026 Abr 1];41(2):356–70. Disponible en: https://doi.org/10.1080/08820538.2025.2548869